2026年10月,两周之内,一个此前几乎无人问津的靶点出现了两笔大额交易。10月13日,辉瑞与巴黎生物技术公司Enodia签署研究合作与许可协议,潜在总额超过5亿美元[1,2];仅一周前,礼来向Gate Bioscience追加8.7亿美元[3,4]。两周内新增的潜在交易额合计约13.7亿美元;若计入礼来2025年与Gate达成的首笔8.56亿美元协议,礼来一家在这条通道上的累计承诺已达约17亿美元[3,4]。而支撑这两笔交易的,是这样一个事实:全球迄今只有一款Sec61抑制剂进入过临床,而且已经停止入组,没有观察到任何客观缓解[5,6]。
一、不是“降解“,是“拦截“
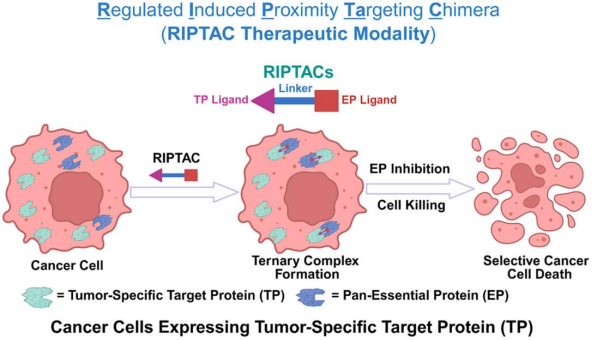
要理解Sec61为什么值钱,得先看清楚靶向蛋白降解(TPD)现在的版图。PROTAC和分子胶利用E3泛素连接酶系统,标记已经折叠成熟的胞内蛋白,送去蛋白酶体降解;LYTAC通过细胞表面受体,把膜蛋白和分泌蛋白拖进溶酶体。这两条路线的共同点是,它们都作用在蛋白生命周期的”末端”:蛋白已经造好了,再想办法清掉。
Sec61抑制剂走的是另一条路。Sec61是内质网膜上的蛋白转运通道,负责把新合成的分泌型蛋白和跨膜蛋白送进内质网[7]。Itskanov等指出,Sec61复合物”plays essential roles in biosynthesis of more than one-third of proteins in all species”[8];Rehan等则写为这类蛋白”comprise approximately one-third of the eukaryotic proteome”[9]。Sec61抑制剂的作用方式是在蛋白合成位点直接拦截:选择性调节Sec61通道,阻止致病蛋白进入分泌途径,使其被重新导向胞质蛋白酶体降解。Enodia将其定义为”targeted protein degradation at the point of synthesis”[1];J Pharmacol Exp Ther 2025对KZR-261类化合物的描述则是”a novel mechanism for blocking expression of oncogenic factors”[10]。
这个”靠前”意味着,Sec61的客户蛋白名单上列着HER3、PD-1、VEGF-A、VEGFR、EGFR、IL-7R、TNF-α等——JPET 2025把这类客户概括为”致癌受体、免疫监视分子与细胞因子”三类,几乎全是PROTAC不容易够到的分泌型和膜结合型靶点[10,23]。
二、结构:七个分子,共用同一个口袋
Sec61抑制剂的科学性,在2023年被两篇背靠背的Nature Chemical Biology论文坐实。
Itskanov等以近原子分辨率解析了人类Sec61与七种结构迥异的小分子抑制剂的复合物结构——cotransin、decatransin、apratoxin、ipomoeassin、mycolactone、cyclotriazadisulfonamide和eeyarestatin。结论非常干净:
All inhibitors bind to a common lipid-exposed pocket formed by the partially open lateral gate and plug domain of Sec61. Mutations conferring resistance to the inhibitors are clustered at this binding pocket. The structures indicate that Sec61 inhibitors stabilize the plug domain in a closed state, thereby preventing the protein-translocation pore from opening.
七种化学结构毫无相似之处的分子,挤在同一个口袋里,抗性突变全部聚集于此[8]。这是”在靶”最硬的证据。
同期Rehan等聚焦的KZR-8445则是另一种机制方向:它”occupies the fully opened Sec61 lateral gate and blocks access to the lumenal plug domain”,并且”traps select signal peptides in the Sec61 channel”[9]。两篇论文描述的构象景观并不相同——一个稳定plug于闭合态,一个占据完全开放的侧门——这恰恰说明,Sec61抑制的机制比”堵住通道”要复杂[8,9]。
Coibamide A(CbA)与中国团队的工作
2026年Cell Chemical Biology的研究以3.1 Å分辨率解析了CbA与人类Sec61的复合物结构(PDB 9YWS),发现CbA采用独特的”套索样”构象占据侧门,相互作用比同类抑制剂”particularly more expansive”[11]。基于这一结构,研究者开发了骨架封端型(backbone-caging)前药策略,通过”controlled perturbation of intramolecular and protein hydrogen bonding interactions”可逆屏蔽活性,其中缺氧激活版本在体内展示了改善的治疗指数[11]。同期还在J Med Chem发表了CbA类似物作为载荷的抗EGFR ADC工作[12]。
选择性从哪里来?答案在信号肽
2024年Nature Chemical Biology的Wenzell等建立了一个基于荧光报告系统的池化细胞筛选平台,可以并行分析近乎全部人类信号肽。他们发现:cotransin的抑制活性依赖于每个Sec61客户蛋白独有的信号肽;通过比较小鼠和人类直系同源物,揭示了精氨酸在信号肽中的位置依赖性效应[13]。该文在HER3信号肽上验证了这一点,并证明选择性更高的cotransin类似物KZR-9873可通过HER3阻断CAL27细胞增殖[13]。换句话说,选择性不是靠”挑靶点”,而是靠”挑信号肽”——这一发现,成了后面所有选择性工程的地基。
三、临床:唯一的那款药,给出了什么答案
Kezar Life Sciences的KZR-261是迄今唯一进入临床的Sec61抑制剂[5,6]。它与KZR-834是由CADA骨架优化而来的并列结构类似物——KZR-834用于临床前表征,KZR-261被提名进入临床[10]。
选择性数据需要区分口径
Kezar在AACR 2021公布的定量蛋白质组学数据显示,在多种肿瘤细胞系的膜/ER组分中共检出2222个Sec61客户蛋白,占已注释Sec61客户组的30%以上,其中只有5%-17%被抑制超过50%[14]。公司同期披露的另一组数据显示:在肿瘤细胞中约10%的Sec61客户蛋白表达下调至少2倍,而在非转化细胞中不足5%[14]。2026年一篇经同行评议的SEC61G综述给出的口径更严格——KZR-261仅抑制约2%-5%的Sec61客户蛋白,主要为分泌型与I/II型跨膜蛋白[22]。
需要提醒的是,不同口径测量对象不同、不可直接换算:AACR 2021的”5%-17%”来自定量蛋白质组学,测量的是客户蛋白表达量的变化幅度[14];JPET 2025建立的则是Gaussia荧光素酶(Gluc)标记信号肽的报告基因体系,测量的是信号肽层面的转运抑制效力[10]。
真正的参照系是天然产物。Apratoxin A与mycolactone直接结合Sec61α,“以相近效力抑制所有被测试的Sec61客户蛋白的内质网转运“,即缺乏底物选择性[10,22]。因此,KZR-261的”选择性”是相对于天然产物全局抑制剂而言的相对选择性,不是只打一个靶点的绝对狭窄。
疗效:零客观缓解
I期临床试验入组61名晚期实体瘤患者,未观察到任何客观缓解。61例中,5名患者(其中2例黑色素瘤)在剂量递增部分实现疾病稳定≥4个月,其中2例(黑色素瘤、头颈癌)稳定≥12个月[6]。JPET摘要的原话是”well tolerated at doses that achieved durable stable disease”——这句话验证的是耐受性和靶点占位,不是抗肿瘤活性[10]。Kezar在2024年8月停止入组,官方理由是将临床资源重新分配到其他项目[5,6]。把这一商业决策读成”治疗窗口未达标”可能过度归因;但零客观缓解本身,已经足以让治疗指数打上问号。
四、核心挑战:选择性
为什么”选择性”是这个赛道唯一的胜负手?
Sec61通道对正常细胞的蛋白稳态不可或缺。广谱抑制会破坏组成型分泌途径,诱导内质网应激,造成实质性的在靶、脱组织毒性。第一代天然产物抑制剂正是因为对分泌器官的毒性而没能进入临床[7]。胰腺腺泡细胞、浆细胞、肝细胞等高分泌组织对Sec61转运高度依赖,即使选择性显著改善,这些组织仍可能对部分通道阻断保持敏感——这给任何孔道靶向抑制剂的最大耐受剂量设了上限[7,22]。
抗性突变既是证据,也是潜在工具
在HEK293细胞中,N300A突变可赋予对KZR-8445的抗性;R66I突变同样赋予抗性,尽管R66在结构模型中并不与KZR-8445形成极性接触,推测源于plug螺旋构象改变[9]。Itskanov等则对酵母Sec61α的34个位点做了84个点突变扫描,鉴定出19个cotransin CP2抗性位点和14个ipomoeassin F抗性位点[8]。人源细胞中测试的是Q127A与N300A:二者均显著将抑制剂的量效曲线右移,且N300突变造成的抗性普遍强于Q127——与结构中N300侧链酰胺更直接朝向抑制剂相符[9]。需要精确的一句:目前公开的抗性突变数据主要来自临床前化合物(KZR-8445、cotransin、decatransin、ipomoeassin F、CADA),尚无KZR-261临床耐药株的测序报道[8,9,10]。把这些位点作为临床测序监测标志物是一个合理设想,但仍是设想。
五、产业格局:一个改药,一个改门
辉瑞 × Enodia:从药物端做选择
辉瑞与Enodia的交易总额超过5亿美元。Enodia负责筛选、优化和开发候选药物,辉瑞承担临床研究、生产、监管和商业化[1,2]。Enodia的平台整合了蛋白质组学、冷冻电镜和定制细胞系库,叠加机器学习设计引擎,初期聚焦炎症、免疫学和肿瘤学[1]。这家公司2025年2月由Argobio和巴斯德研究所孵化,辉瑞创投参与其2070万欧元(约2500万美元)种子轮[1,18]。
礼来 × Gate Bioscience:从底物端做选择
2026年10月5日,礼来追加8.7亿美元;此前2025年的原始协议价值最高8.56亿美元。两笔协议针对的靶点不同,合并计算使礼来与Gate的合作总潜在价值约达17亿美元[3,4]。Gate的”分子门”是口服小分子,CEO Jordi Mata-Fink的比喻是”bouncer at the door checking IDs”(在门口查身份证的保安)[3]。Gate成立于2021年,最先进的内部资产针对朊病毒病,声称平台可覆盖约4000个蛋白靶点[3]。礼来在2025年11月Gate的6500万美元B轮融资中作为新投资方参与,该轮由Forbion领投[19]。
表面都是“选择性“,内核完全不同
| Enodia | Gate Bioscience | |
| 切入点 | 药物端 | 底物端 |
| 做法 | 用机器学习设计信号肽信息驱动的小分子,改造分子使其对特定客户蛋白的信号肽敏感[1] | 分子门识别致病蛋白上的独特序列特征,在通道口拦截[3] |
| 本质 | cotransin/KZR-9873路线的延伸[1,13] | 给通道装一个”识别器”[3] |
| 剂型 | 未公开(Kezar资产为静脉给药)[10] | 口服小分子[3] |
| 广度 | 先做炎症/免疫/肿瘤,可拓病毒学[1] | 约4000个靶点,”疾病不可知模态”[3] |
一个改药,一个改门。这正是”两种策略都在试图解答同一个问题”的具体答案。
六、参照系:首款PROTAC已经跑通商业闭环
评价Sec61这类新模态,有一个现成的坐标。2026年5月1日,首款PROTAC类获批药物vepdegestrant(Veppanu)获FDA批准,用于经至少一线内分泌治疗后进展的ER阳性/HER2阴性、ESR1突变的晚期或转移性乳腺癌成人患者,同时批准Guardant360 CDx作为伴随诊断[20,21]。疗效数据:ESR1突变人群中位PFS 5个月 vs 氟维司群2.1个月(HR 0.57),ORR 19% vs 4%[21]。商业化也已落地:Arvinas与辉瑞于2026年5月选定Rigel Pharmaceuticals签署全球独家许可(7000万美元首付款 + 1500万美元过渡款,最高3.2亿美元里程碑),协议6月生效,8月中旬VEPPANU已在美国正式商业供应;5月8日NCCN乳腺癌指南将其收录为2A类推荐[21]。
另一个值得记下的方向:在敏感的多发性骨髓瘤细胞系H929中,KZR-834与蛋白酶体抑制剂carfilzomib联用显示强协同效应,多个浓度下的Bliss independence值均超过0.25;在相对耐药的U266细胞中,carfilzomib联合方案同样产生了增强效应,克服了其对Sec61抑制的单药相对耐药[10]。它为多发性骨髓瘤等浆细胞性肿瘤的适应症选择提供了机制依据[10]。
七、推进临床,五个要素需要先想清楚
第一,PD标志物是首要任务
Sec61抑制剂不直接结合靶蛋白,传统的受体占有率测定不适用。需要开发基于蛋白质组学的客户蛋白抑制谱,以及信号肽报告基因分析,在I期剂量递增中回答”抑制了多少客户蛋白”与”临床获益/毒性”之间的关系[10,14]。
第二,抗性突变监测需要提前规划
Sec61α的N300和Q127位点是已知的抑制剂结合关键残基,可在临床前模型中赋予抗性[8,9]。但目前公开的抗性数据全部来自临床前化合物,尚无KZR-261临床耐药株的测序报道[10]。如果要在I期纳入ctDNA监测,检测panel和采样时间点需要前置设计。
第三,给药途径是联合方案的设计变量
KZR-261为静脉给药[10],Gate的分子门定位为口服[3]。如果计划与PD-1抗体联用,口服给药允许更灵活的剂量调整和长期维持,而静脉给药可能限制联合方案的给药频率。
第四,适应症需要从泛实体瘤转向更具生物学依据的场景
零客观缓解说明,在未经选择的实体瘤人群中单药活性有限[6]。更具潜力的方向包括浆细胞性肿瘤(Sec61抑制与蛋白酶体抑制剂的协同逻辑[10])和PD-1联用——这些场景需要在方案设计阶段就预设患者富集策略。
第五,高分泌组织的长期安全性监测要单独设计
胰腺、肝脏等高分泌活性器官的长期功能监测,应作为独立的安全性终点纳入方案,只是塞进常规肝肾功能面板是不够的[7,22]。
Sec61抑制剂面临的核心挑战,不仅是科学概念问题,更是选择性工程问题。一家被停掉的I期、零客观缓解的临床数据,没有吓退辉瑞和礼来——因为”在合成位点拦截”这条路,确实打开了一批PROTAC够不着的靶点[1,2,3,4]。Enodia改药,Gate改门。它们都在回答同一个问题:如何在Sec61这条共享通道上实现足够的选择性,同时把治疗窗口留在可接受的范围里。
参考文献
[1] Enodia Therapeutics Announces Research Collaboration and License Agreement with Pfizer to Develop Sec61-Targeting Small Molecules. Business Wire / AFP, 2026-10-13.
[2] Pfizer inks $500M Enodia pact to join Lilly in emerging protein degrader field. Fierce Biotech, 2026-10-13.
[3] Gate CEO sees expanded $870M pact with Lilly as ‘vote of confidence’ in biotech’s platform. Fierce Biotech, 2026-10-05.
[4] Lilly and Gate agree $870m deal for molecular gate medicines. Drug Discovery World, 2026-10-09.
[5] Kezar stalls solid tumour trial to focus on autoimmune disease candidate. Clinical Trials Arena, 2024-08-14.
[6] KZR-261 Phase 1 Clinical Trial (NCT05047536). ClinicalTrials.gov;及 Kezar Life Sciences 2024年第二季度财务与业务更新(61例入组、无客观缓解、5例SD≥4个月、2例SD≥12个月)。
[7] Xin J, Yin K, Li S, Gu P, Shao S. Exploring the ER channel protein Sec61: recent advances in pathophysiological significance and novel pharmacological inhibitors. Front Pharmacol. 2025;16:1580086. PMID: 40535761.
[8] Itskanov S, Wang L, Junne T, et al. A common mechanism of Sec61 translocon inhibition by small molecules. Nat Chem Biol. 2023;19(9):1063-1071. DOI: 10.1038/s41589-023-01337-y. PMID: 37169959.
[9] Rehan S, Tranter D, Sharp PP, et al. Signal peptide mimicry primes Sec61 for client-selective inhibition. Nat Chem Biol. 2023;19(9):1054-1062. DOI: 10.1038/s41589-023-01326-1. PMID: 37169961. PDB: 7ZL3.
[10] Lowe E, Anderl JL, Bade D, et al. Preclinical characterization of novel multi-client inhibitors of Sec61 with broad antitumor activity. J Pharmacol Exp Ther. 2025;392(8):103634. DOI: 10.1016/j.jpet.2025.103634. PMID: 40669140.
[11] Hao Q, Wang L, Pan H, et al. Structure-based design of Sec61 translocon targeting prodrugs minimize off-target toxicity. Cell Chem Biol. 2026;33(6):823-836.e21. DOI: 10.1016/j.chembiol.2026.05.006. PMID: 42263680. PDB: 9YWS, EMDB: EMD-73558.
[12] Tian H, Pan W, Shi H, et al. Coibamide Analogue as a Novel-Class Payload for Antibody-Drug Conjugate. J Med Chem. 2026;69(5):5691-5702. DOI: 10.1021/acs.jmedchem.5c02941.
[13] Wenzell NA, Tuch BB, McMinn DL, Lyons MJ, Kirk CJ, Taunton J. Global signal peptide profiling reveals principles of selective Sec61 inhibition. Nat Chem Biol. 2024;20(9):1154-1163. DOI: 10.1038/s41589-024-01592-7. PMID: 38519575.
[14] Qian Y, Whang J, Anderl J, et al. Quantitative proteomic profiling of novel anti-cancer small molecule inhibitors of Sec61: Mechanistic investigation and biomarker discovery. Cancer Res. 2021;81(13_Supplement):Abstract 323. AACR Annual Meeting 2021.
[15] Asset Purchase Agreement between Enodia Therapeutics SAS and Kezar Life Sciences, Inc. March 6, 2026. SEC Form 8-K.
[16] Enodia Therapeutics Strengthens Sec61 Portfolio Through Acquisition of Preclinical Assets from Kezar Life Sciences. Business Wire, 2026-03-12.
[17] Aurinia Pharmaceuticals to Acquire Kezar Life Sciences. March 30, 2026;收购于2026年5月11日完成(Aurinia 10-Q, 2026-06-30;Nasdaq Trader ECA2026-307)。
[18] Institut Pasteur. Enodia Therapeutics: €20.7 million in funding to translate Institut Pasteur discovery into innovative therapies. 2026-01-15.
[19] Forbion Leads $65 Million Series B Financing in Gate Bioscience. November 13, 2025.
[20] FDA approves vepdegestrant for ER-positive, HER2-negative, ESR1-mutated advanced or metastatic breast cancer. U.S. Food and Drug Administration, 2026-05-01.
[21] The PROTAC milestone: FDA approval of vepdegestrant (ARV-471) for ESR1-mutated breast cancer. ScienceDirect, 2026-08-15.
[22] Advances in SEC61G research: from ER translocon subunit to emerging pan-cancer oncogenic roles. Cancer Biol Ther. 2026. DOI: 10.1080/15384047.2026.2694136.(同行评议综述;KZR-261约2%–5%客户蛋白抑制、apratoxin A缺乏底物选择性、高分泌组织MTD上限等表述出处)
[23] Lowe E, Fan RA, Jiang J, et al. Preclinical evaluation of KZR-261, a novel small molecule inhibitor of Sec61. J Clin Oncol. 2020;38(15_suppl):Abstract 3582. DOI: 10.1200/JCO.2020.38.15_suppl.3582. ASCO Annual Meeting 2020.
免责声明:本文不构成投资建议或医疗建议。所引数据均以参考文献为准。
撰文:郑叶敏