一、清除率:代谢酶 DDI 的生理学底层逻辑
1、清除率的核心定义与定量关系
清除率(Clearance, CL)是指单位时间内有多少体积血浆中的药物被完全清除,单位通常为 L/h,是机体消除药物能力的直接量化指标。
从药代动力学基本关系看:
- 暴露量与清除率成反比:在线性药代动力学范畴内,单次静脉给药且符合单室模型的血药浓度-时间曲线下面积满足
,清除率下降则暴露量等比例升高,清除率升高则暴露量下降。这是代谢酶 DDI 最核心的定量基础:酶抑制→清除率下降→AUC 升高→毒性风险增加;酶诱导→清除率升高→AUC 下降→治疗失败。
- 半衰期由清除率和分布容积共同决定:
,清除率降低会同时延长药物作用时间,进一步放大暴露差异。
药物的总清除率是各器官清除能力的总和:CLtotal=CLH+CLR+CLother
其中肝清除率CLH是绝大多数小分子药物的主要清除途径,也是代谢酶介导 DDI 的核心作用位点。据统计,约 70% 的临床常用药物主要经肝脏代谢清除,肝脏代谢能力的改变是产生临床显著 DDI 的最主要来源。
2、肝清除率的双重建模:灌注限制与代谢限制
肝脏清除药物需要两个连续步骤:药物随血流进入肝脏 → 被肝细胞摄取并代谢/排泄。这两个环节的相对限速地位,决定了药物对代谢酶变化的敏感程度。
经典的充分搅拌模型(Well-stirred model)定量描述了肝清除率的决定因素:
其中,QH表示肝血流量,fu表示血浆游离药物分数,CLint表示内在清除率,即不受血流和蛋白结合限制时,肝细胞酶对药物的固有代谢清除能力。
根据内在清除率与肝血流量的相对大小,可将药物分为两类,其 DDI 风险存在本质差异:
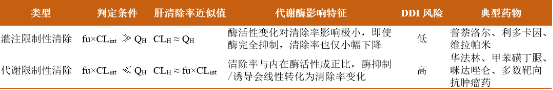
只有代谢限制性清除的药物,才会因代谢酶的抑制或诱导产生显著的清除率变化和临床 DDI 风险。这也是为什么同样是 CYP3A4 底物,有的药物联用强抑制剂后 AUC 升高十几倍,有的却几乎无变化——底层原因在于清除的限速环节不同。
3、内在清除率:连接酶活性与 DDI 的核心桥梁
内在清除率CLint直接反映了代谢酶对游离药物的最大代谢能力。在线性动力学范围(即底物浓度远低于米氏常数 Km时),CLint 可表示为酶动力学参数的比值:
其中,Vmax表示最大反应速率,与酶的表达总量正相关, Km为米氏常数,反映酶与底物的亲和力。
当发生代谢性相互作用时:
- 酶抑制剂通过占据或破坏酶活性位点来降低催化效率:竞争性抑制剂主要升高表观Km(亲和力下降),而非竞争性或不可逆抑制剂则主要降低表观Vmax(有效酶量减少),最终均导致CLint下降;
- 酶诱导剂通过上调酶蛋白的表达,直接增加Vmax,导致CLint升高。
可以说,所有代谢酶介导的 DDI,在机制上最终都落脚于对 CLint的改写。但需特别警惕:CLint的改变能否牵动全身清除率,取决于药物的肝提取率(E)。对于低提取率药物(E<0.3),CLH随CLint线性变化;而对于高提取率药物(E>0.7),CLH受血流限速而“岿然不动”,此时口服暴露量的剧变源于首过生物利用度(F)的波动,而非CLH本身的改变。因此,体外测定的 CLint变化,必须结合恰当的生理模型(如充分搅拌模型)外推,方能精准预测体内 AUC 的最终走向。
4、口服首过清除:肠道代谢的特殊权重
口服药物在进入体循环前,会先后经过肠道壁代谢和肝脏代谢,即首过效应,其中肠道 CYP3A4 介导的代谢是许多口服药物生物利用度低的主要原因。肠道代谢清除的特点:
①. 肠腔药物浓度远高于血浆浓度,肠道 CYP3A4 更容易被饱和或抑制;
②. 肠道 P -糖蛋白与 CYP3A4 协同作用,进一步降低药物吸收;
③. 葡萄柚汁等肠道 CYP3A4 抑制剂几乎不影响肝脏酶活性,但可显著抑制肠道首过代谢,使口服药物 AUC 升高数倍。
这也解释了为什么同样是 CYP3A4 抑制剂,有些对口服药物的影响远大于静脉药物——因为它们同时作用于肠道和肝脏两个清除位点。
二、代谢酶谱系与 DDI 风险分级
药物代谢酶分为 Ⅰ 相代谢酶和 Ⅱ 相代谢酶两大类,共同完成药物的生物转化。其中 Ⅰ 相的 CYP 酶系是 DDI 的绝对核心,Ⅱ 相酶的临床意义也在逐步被重视。
1、Ⅰ 相代谢:CYP 酶系的绝对主导地位
细胞色素 P450(CYP)超家族参与 90% 以上临床药物的氧化代谢,人类基因组共编码至少 57 种有功能的 CYP,分属 18 个家族 43 个亚家族,其中CYP1、CYP2、CYP3 家族负责约 80% 临床药物的代谢,是药物相互作用、个体差异的核心靶点。
2、核心 CYP 亚型的 DDI 风险谱
7 种核心 CYP 亚型承担了绝大多数药物代谢任务,其底物特征、多态性和 DDI 风险差异显著:
- CYP3A4/5:最重要的 DDI 靶点,不仅底物多,且多数底物属于代谢限制性清除,同时存在肠道首过代谢和机制性抑制风险,强抑制剂可使底物 AUC 升高 5~20 倍。
- CYP2D6:个体差异主要来自基因多态性,慢代谢型患者本身酶活性极低,抑制剂几乎无额外作用;超快代谢型则对抑制剂更敏感。
- CYP2C9:底物中华法林等治疗窗极窄,即使弱相互作用也可能导致严重不良反应,是临床风险管控的重点。
- CYP2C19:东亚人群慢代谢型比例(15%~20%)显著高于高加索人群(3%~5%),是中国人群 DDI 评估需特别关注的亚型。
此外,黄素单加氧酶(FMO)、羧酸酯酶(CES)等非 CYPⅠ 相酶介导的药物代谢占比较低,通常不会产生临床显著的 DDI,但部分前药(如伊立替康、氯吡格雷)的活化依赖 CES,其抑制可能影响药效。
3、Ⅱ 相代谢:从 “次要通路” 到临床不可忽视
传统观点认为 Ⅱ 相结合反应代谢能力强、不易饱和,DDI 风险低,但近年研究证实部分亚型介导的相互作用可产生显著临床后果,其中 UDP -葡萄糖醛酸转移酶(UGT)最为重要。
- UGT1A1:代谢伊立替康活性产物 SN-38、胆红素、依折麦布。阿扎那韦、吉非替尼等强抑制剂可使 SN-38 的 AUC 升高约 2 倍,显著增加腹泻和骨髓抑制风险。
- UGT2B7:代谢吗啡、齐多夫定、卡马西平。丙磺舒可抑制 UGT2B7,使吗啡镇痛作用增强并延长。
其他 Ⅱ 相酶如磺基转移酶(SULT)、谷胱甘肽 S – 转移酶(GST)等介导的 DDI 报道较少,临床风险总体较低。
三、代谢酶 DDI 的核心作用机制
代谢酶介导的 DDI 分为抑制作用和诱导作用两大类,前者降低内在清除率、升高药物暴露,后者升高内在清除率、降低药物暴露。两类作用的分子机制、动力学特征和临床风险差异极大。
1、酶抑制作用:降低清除率的主要路径
抑制剂通过降低酶的催化活性使CLint下降,根据结合方式分为可逆性抑制与不可逆性抑制两类。
- 1可逆性抑制
抑制剂与酶通过氢键、疏水键等非共价键结合,结合过程可逆,抑制程度取决于抑制剂浓度与亲和力。
- 竞争性抑制:最常见类型,抑制剂与底物竞争酶的活性位点,表观Km升高,Vmax不变。增加底物浓度可部分逆转抑制,如氟康唑竞争性抑制 CYP2C9。
- 非竞争性抑制:抑制剂结合酶的别构位点,不影响底物结合但降低催化效率,Vmax下降,Km不变。抑制程度仅与抑制剂浓度有关,增加底物无法逆转。
- 反竞争性抑制:抑制剂仅与酶-底物复合物结合,临床少见。
对于代谢限制性药物,在线性动力学范围内,若某代谢通路的代谢分数为fm,完全抑制该通路后,内在清除率变为原来的1-fm,AUC 变为原来的。例如某药物 CYP3A4 代谢分数fm = 0.8,完全抑制后 AUC 升高至原来的 5 倍。
- 2不可逆性抑制(机制性抑制/ MBI):被低估的临床高风险
抑制剂本身是酶的底物,在被催化代谢的过程中产生活性中间体,与酶活性位点形成共价键,导致酶永久失活。酶活性的恢复必须依赖新蛋白的合成,因此抑制作用极其持久。
其对清除率的影响特点:
(1)时间依赖性:抑制作用随给药时间逐渐增强,多次给药达稳态后才出现最大抑制,单次给药往往严重低估风险;
(2)恢复极慢:停药后酶活性恢复取决于酶的半衰期(CYP3A4 约 24~36 h,CYP2C9 约 104 h),清除率恢复滞后于抑制剂清除;
(3)抑制强度大:对酶的灭活是不可逆的,即使血中抑制剂浓度很低,已结合的酶仍处于失活状态。
2 、酶诱导作用:升高清除率的隐匿风险
诱导剂通过激活核受体,促进酶的基因转录和蛋白合成,从总量上增加酶的表达,使CLint升高。
核受体介导的诱导通路:
- PXR(孕烷 X 受体):最主要的诱导通路,介导 CYP3A4、CYP2C9、CYP2C19 的转录上调,利福平是其强激动剂;
- CAR(组成型雄烷受体):主要介导CYP2B6、 CYP2C9、CYP3A4 及部分 UGT 的诱导,与 PXR 存在交叉调控;
- AhR(芳香烃受体):介导 CYP1A1/2 的诱导,吸烟产生的多环芳烃是其天然配体。
其对清除率的影响特点:
(1)起效慢:酶的合成与成熟需要时间,通常给药 3~7 天后清除率开始升高,2~4 周达到稳态;
(2)消退慢:停药后酶蛋白逐渐降解,清除率恢复至基线需 1~2 周甚至更久;
(3)天花板效应:酶的合成能力有上限,存在最大诱导效应,剂量超过阈值后诱导效应不再增强。
酶诱导导致的清除率升高会使药物暴露量下降,常导致治疗失败。例如利福平可使 CYP3A4 底物的内在清除率升高 2~5 倍,AUC 降低 50%~80%,涉及抗真菌药、靶向药、避孕药、抗凝药等多个治疗领域。
3 、决定相互作用强度的相关定量关键因素
代谢酶 DDI 并非“有或无”的定性关系,其强度由多个定量参数共同决定:
(1)底物的代谢分数(fm)
最核心参数,指某条代谢通路清除的药物占总清除的比例。fm越高,抑制该通路后的清除率变化越大。ICH M12 指南明确将fm ≥ 25%作为触发进一步临床DDI研究的阈值。
(2)抑制剂的暴露量与亲和力([I]/Ki比值)
抑制剂在作用部位的浓度 [I] 与解离常数 Ki 的比值,直接决定酶活性的抑制程度。评估肝脏代谢时通常采用血浆游离药物浓度;评估肠道代谢时采用肠腔药物浓度,其数值远高于血浆浓度,因此肠道 CYP3A4 抑制往往比肝脏抑制更显著。
(3) 基因多态性
对于 CYP2D6、CYP2C19 等多态性酶,基础酶活性的个体差异甚至可能大于抑制剂的影响。慢代谢型患者本身酶活性极低,抑制剂可进一步降低的空间有限;超快代谢型患者基础酶活性高,抑制剂的绝对抑制效果可能更显著。
(4)肠道与肝脏代谢的相对贡献
肠道代谢占比高的药物(如辛伐他汀、洛伐他汀),肠道 CYP3A4 抑制剂可使 AUC 产生数倍的显著升高;肝脏代谢占比高的药物,则受全身循环的抑制剂影响更显著。
4 、代谢酶 DDI 的阶梯式评估框架
代谢酶 DDI 评估遵循 “体外筛选→风险分层→体内验证 / 建模预测” 的阶梯式路径,这也是 ICH M12 指南确立的全球统一研究逻辑。
(1)整体逻辑:从体外筛选到风险分层
Step 1:体外高通量筛选
在新药研发早期,采用重组酶、人肝微粒体等体系,快速评估药物对 7 种核心 CYP 酶的底物、抑制、诱导潜能,识别潜在靶点。
Step 2:风险分层决策
基于体外获得的fm、[I]/Ki等参数,结合决策树进行风险分层:
- 低风险:直接豁免体内研究;
- 中风险:可采用 PBPK 建模预测;
- 高风险:需开展临床 DDI 研究验证。
Step 3:体内确证或建模支持
高风险化合物通过临床交叉试验验证 DDI 幅度;部分场景可采用经过验证的 PBPK 模型替代临床研究,支持说明书撰写。
(2)体外研究体系与核心实验
常用的体外研究体系各有侧重,共同构成 DDI 评估的基础:
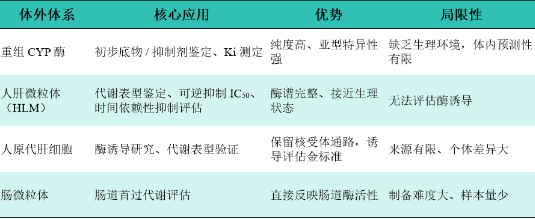
(3)体外-体内外推:从静态估算到动态建模
- 静态预测法
基于[I]/Ki和fm,通过公式直接计算 AUC 变化倍数。优点是简单快速,适合早期高通量筛选;缺点是忽略时间动力学、肠道代谢、多态性等因素,对机制性抑制和诱导的预测准确性差。
- 生理药代动力学(PBPK)建模
整合药物理化性质、体外酶动力学参数、人体生理参数,模拟药物在体内的 ADME 全过程,定量预测不同联用方案下肝清除率和 AUC 的变化:
(3.1)可精准区分肠道与肝脏代谢的独立贡献;
(3.2)可还原机制性抑制和酶诱导的时间动力学特征;
(3.3)可模拟不同基因型、不同肝肾功能人群的 DDI 风险。
总结
代谢酶介导的 DDI,其本质是酶活性改变通过内在清除率(CLint)传导至肝脏清除率(CLH),进而牵动全身清除率(CL)与血药暴露量变化的生理过程。理解CLint与CLH的“生理分离”、区分可逆与不可逆抑制的时程差异,并始终将肝提取率(E)与 给药途径纳入风险判断框架,是精准评估 DDI 的核心支点。厘清这三重逻辑,临床用药决策方能从“被动应对已知风险”走向“主动预判联合用药结局”。
参考文献
- Mingzhe Z, Jingsong M, Mo L, et al. Cytochrome P450 Enzymes and Drug Metabolism in Humans[J]. International Journal of Molecular Sciences, 2021, 22(23): 12808-12808.
- ICH M12 Guideline on drug interaction studies. 2024.
撰文:聂茹佳
审核:宫雪