一、veligrotug 药物概述
(一)作用机制
veligrotug-vvze 为人源化 IgG1κ 型单克隆抗体,是胰岛素样生长因子 1 受体(IGF-1R)的完全拮抗剂。其作用机制为竞争性阻断 IGF-1 与眼眶成纤维细胞表面 IGF-1R 的结合,抑制受体下游信号通路活化,减少成纤维细胞增殖、炎症因子释放及糖胺聚糖合成,从而减轻眼眶组织水肿与增生,改善 TED 患者的突眼、复视、眼部炎症等临床症状。
(二)开发背景与临床定位
veligrotug-vvze(原代号 AVE1642)最初按肿瘤适应症开发,因疗效不足终止;Viridian Therapeutics 取得权益后转向甲状腺眼病,并获得突破性疗法认定(BTD)。在 veligrotug 获批前,FDA 批准的 TED 药物仅有 teprotumumab(Tepezza,同为 IGF-1R 抑制剂,8 次输注、24 周疗程);veligrotug 采用 5 次输注、15 周疗程。veligrotug给药次数减少 3 次、总疗程缩短约 50%,且起效更快,可更早缓解炎症并降低视神经压迫风险。
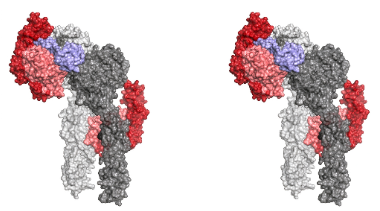
左:veligrotug; 右:teprotumumab
teprotumumab(Tepezza)与 veligrotug(Lumvoa)对比
| 项目 | teprotumumab(Tepezza) | veligrotug(Lumvoa) |
| 抗体类型 | 人源化抗 IGF-1R 单克隆抗体 | 人源化 IgG1κ 抗 IGF-1R 单克隆抗体(完全拮抗剂) |
| 获批时间 | 2020 年(FDA) | 2026 年 6 月(FDA) |
| 适应症 | 甲状腺眼病(TED) | 甲状腺眼病(TED,活动期与慢性期均可) |
| 给药方案 | 8 次输注,24 周疗程 | 5 次输注,15 周疗程(10 mg/kg,每 3 周 1 次) |
二、临床疗效证据概览
支持本次上市申请的核心疗效数据来自两项多中心、随机、双盲、安慰剂对照的Ⅲ期研究(THRIVE、THRIVE-2),分别纳入活动期与慢性期 TED 人群。主要终点为突眼应答率(PRR,即突眼度较基线降低不低于 2 mm),该阈值在 TED 领域被公认为具有临床意义,与复视风险降低、角膜暴露改善及视神经压迫缓解等临床获益相关。两项研究均达到主要终点:
THRIVE 研究(活动期 TED):veligrotug 组 PRR 为 70.0%,安慰剂组为 5.3%,组间差异有统计学意义(P<0.0001);
THRIVE-2 研究(慢性期 TED):veligrotug 组 PRR 为 57.3%,安慰剂组为 8.2%,组间差异有统计学意义(P<0.0001)。
次要终点方面,veligrotug 在复视缓解率、临床活动评分(CAS)改善、患者生活质量评分等维度均显著优于安慰剂,疗效证据稳健且临床意义明确,构成获批的核心基础。
三、免疫原性检测方法体系
本次申报的免疫原性检测包括 ADA 检测与 NAb 检测两个模块,均为行业经典技术路径。中国、美国两个独立实验室用相同的方法分别完成相应临床研究样本的检测,两实验室未开展方法交叉验证,ADA 数据因此未作合并分析(审评认为该安排可接受)。
(一)ADA 检测:酸解离–桥接 ECL 法
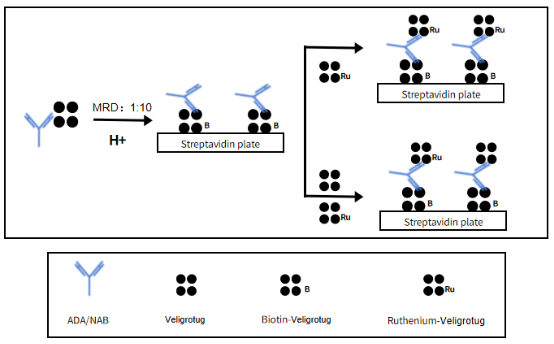
采用酸解离-桥接电化学发光(ECL)法,按筛选、确证、滴度三层策略进行:
1. 筛选试验:血清样本经酸解离(1:10)再中和后加入生物素标记与钌标记的 veligrotug,与样本中 ADA 形成桥接复合物;经链霉亲和素包被板捕获后检测 ECL 信号。阳性判定采用浮动临界值,即阴性对照几何均值乘以临界系数。
2. 确证试验:加入过量未标记 veligrotug 进行竞争性结合,验证信号的药物特异性;信号抑制率达到确证临界值者判定为 ADA 阳性。
3. 滴度测定:确证阳性样本自最低稀释度 1:30 起系列稀释,以最后一个阳性稀释度的倒数乘以最低稀释度报告滴度。
(二)NAb 检测:亲和捕获洗脱–竞争配体结合法(ACE-CLB)
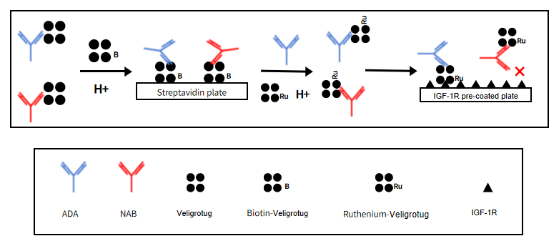
样本经酸解离后,由生物素标记 veligrotug 包被板捕获总 ADA;酸洗脱释放结合的 ADA,与钌标记的 veligrotug 混合;混合液转移至预包被抗独特型抗体的检测板(该抗体用于模拟 IGF-1R 表位)。若样本中存在中和抗体,会竞争性抑制药物与模拟靶点的结合,导致 ECL 信号下降,据此判定中和抗体的存在。
四、免疫原性数据修正的原因:药物耐受不足
FDA 未否定检测方法的原理,但指出其核心缺陷——药物耐受(drug tolerance)能力不能覆盖临床实际暴露水平,导致免疫原性数据解读存在系统性偏差,因此要求修正。
(一)监管要求:耐受能力须覆盖临床最高药物浓度
FDA《治疗性蛋白产品免疫原性评估行业指南》(Immunogenicity Assessment for Therapeutic Protein Products)要求,免疫原性检测方法的耐受能力应覆盖治疗期患者体内的最高药物浓度。治疗期采血样本中的残留药物浓度最高,对检测的干扰最强;若方法在该浓度下无法检出最低水平的抗体,治疗期免疫原性数据将严重失真,进而误导对临床风险的判断。
(二)veligrotug ADA 方法的耐受缺口
1. 给药方案为 10 mg/kg、每 3 周 1 次,实测稳态 Cmax 约 369 μg/mL;
2. 方法在 LPC(30 ng/mL)水平下的药物耐受仅为 6.25 μg/mL,与 Cmax 相差约 60 倍;在 HPC(1000 ng/mL)水平下的耐受约 200 μg/mL,与按单次给药估算的峰浓度相同,但未覆盖多次给药蓄积后的稳态暴露(此系笔者按公开信息推算,供理解量级关系)。
3. 由此,给药后峰浓度附近采集的样本中,血清残留药物浓度可达方法耐受上限的数十倍,低滴度 ADA 被竞争性掩盖而无法检出。临床数据与此相互印证:ADA 的中位检出时间为 169 天,晚于 15 周(106 天)的治疗期——停药后血药浓度逐渐降至耐受阈值以下,低滴度抗体方有机会被检出。
(三)数据修正与结论边界
1. 发生率修正:申办方最初报告治疗期 ADA 发生率为 16.1%(58/361);经 FDA 指出缺陷后,申办方对数据重新分类,将“因药物浓度过高无法评价”的样本剔除出分母,修正后可评价样本的 ADA 发生率为 20.0%(58/290)。
2. 明确数据边界:20.0% 仅为可评价样本的检出率,而非全人群真实发生率;361 例免疫原性样本中约 19.7%((361-290)/361) 因药物浓度超出耐受范围被判定为“无法评价”,真实总体 ADA 发生率应高于该数值。同时,由于低滴度漏检和方法药物耐受不足,ADA 滴度(发生强度)数据的解读价值有限。
(四)NAb 检测:方法学类型固有局限叠加耐受缺陷
ACE-CLB 属非细胞型结合法,在酶标板上通过抗原-抗体竞争性结合反应判定结果,体系中以人工制备的抗独特型抗体模拟 IGF-1R 靶点,不检测受体活化或下游功能响应,与 FDA、CDE 优先推荐的基于细胞的功能型中和检测方法存在本质差异。
该 NAb 检测的局限来自两层:其一,作为结合型方法,无法区分“结合但不中和”的抗体与真正的中和抗体;其二,药物耐受缺陷更严重——审评报告指出,极低水平的 veligrotug 即可显著干扰中和抗体检测,检出结果无统计学意义。据此,FDA 判定 NAb 结果不具备临床解读价值(uninformative),并明确:
1. 不得基于现有数据得出“本品中和抗体发生率低”的结论;
2. 仅有的 2 例 NAb 阳性样本未显示 PK/PD 异常,但由于方法本身检出能力不足,不能反向证明“NAb 无临床影响”。
(五)要求修正的实质
申办方最初的申报逻辑是“用这套方法检出的 ADA 发生率低,所以本品免疫原性好”;但方法耐受缺陷决定了低滴度抗体必然漏检,该结论难以成立。FDA 的立场是:方法存在缺陷可以接受,但必须明确缺陷边界,不能用有偏倚的数据得出倾向性结论。修正发生率、披露局限性,实质是把数据的真实权重交还给审评方与临床医生。
五、方法学存在显著缺陷仍获批的监管逻辑
FDA 未因免疫原性检测方法的缺陷否决上市申请,其核心决策逻辑为获益-风险综合权衡:方法缺陷引入的未知临床风险有限且可控,而临床获益显著、未被满足的医疗需求迫切,总体获益大于风险。具体可拆解为四个方面:
(一)缺陷具有浓度依赖性,高滴度抗体结果可信
药物耐受缺陷具有抗体浓度依赖性:滴度越高,越不易被残留药物掩盖,检测结果越可靠。根据行业与监管共识,可能对 PK、PD、疗效及安全性产生临床影响的主要是高滴度及中和性抗体,低滴度非中和抗体通常无明确临床意义。换言之,最具临床风险的抗体亚群处于方法可检出范围内,漏检部分的临床风险相对较低。
(二)单疗程给药降低免疫原性长期风险
免疫原性的临床危害(如疗效衰减、过敏反应等)主要在长期反复给药场景下累积显现。veligrotug 为短期单疗程治疗(5 次输注、15 周),3期试验中表现出持久疗效,无需长期维持给药;短疗程内,即使存在未检出的低滴度 ADA,也难以累积至影响疗效的滴度水平。
(三)临床与药理学终点未见免疫原性影响
审评中,临床、临床药理与产品质量团队于 2026 年 3 月 24 日联合讨论确认:所有已检出的 ADA 阳性患者均未出现血药浓度异常降低、疗效下降、不良反应加重等现象;仅有的 2 例 NAb 阳性样本亦未观察到 Cmax、血清 IGF-1 浓度等 PD 指标的异常变化。据此认为,基于高滴度 ADA 与洗脱期 ADA 的现有数据,足以评估 ADA 对安全性与疗效的影响。
(四)风险经说明书披露实现管控
针对方法学局限,FDA 未延迟审批、亦未强制补充上市后研究,仅要求在处方信息的免疫原性章节披露检测方法的药物耐受缺陷,说明低滴度 ADA 可能漏检、NAb 结果解读受限,并给出临床提示:若患者出现疗效异常下降,应考虑免疫原性可能并予相应评估。“披露局限性+临床监测建议”是 FDA 处理生物药方法学局限的常规监管手段,既保障临床医师的知情权,也不过度限制药物的临床可及性。
六、对后续生物药免疫原性方法开发与申报的启示
veligrotug 案例表明,FDA 对免疫原性检测的监管核心是“方法服务于临床风险评估”,而非将方法作为独立的技术考核指标。对后续品种的方法开发、临床设计与申报策略,有以下几点参考:
(一)方法开发:以临床暴露为基准
1. 耐受合格线锚定临床最高暴露。重点关注“临床最高暴露浓度下的 LPC 检出能力”。察监管指南虽未硬性规定须考 100 ng/mL 阳性对照水平的药物耐受,但当 LPC 浓度较低、方法耐受水平不足时,建议补充该浓度水平的耐受数据,并满足 LPC/100 ng/mL 水平耐受能力不低于稳态 Cmax 1.2~1.5 倍。对长期反复给药、免疫原性风险高的品种(如自身免疫病治疗用单抗),应进一步提高耐受要求,覆盖个体间 PK 差异。
2. NAb 方法优先选择细胞功能路径。FDA 与 CDE 技术指导原则均优先推荐基于细胞的功能型中和抗体检测方法,其临床解读价值与药物耐受表现均优于非细胞结合法,并将耐受可行性评估前置到方法选型阶段。
3. 合理评估临床 Cmax。单次给药可参考“剂量/表观分布容积”作量级估算,但仍需结合分子结构与临床前数据综合判断;多次给药存在蓄积,速算公式不适用,应结合临床前与临床数据综合评估。
(二)临床设计:采样策略匹配药代动力学特征
多次给药场景下,ADA 采样应优先设置于每次给药前(谷浓度点),此时血清药物浓度最低、对检测干扰最小,可最大限度检出低滴度 ADA;避免固定间隔采样导致样本集中于高药物浓度区间,造成检测资源浪费与数据失真。
结语
veligrotug 的审评印证:免疫原性检测方法的价值在于支撑临床风险评估。方法学局限本身不必然阻碍获批,关键在于明确边界、如实披露并配套风险管控。
撰文:冯传维
审核:宫雪